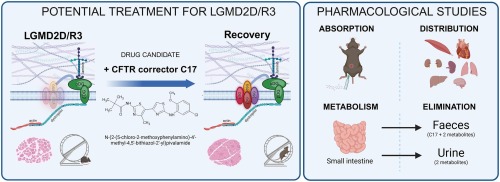
Le sarcoglicanopatie sono rare forme di distrofie muscolari gravi, attualmente prive di una terapia. Le mutazioni nei geni delle sarcoglicane (SG) causano la riduzione o l’assenza del complesso delle SG, un tetramero localizzato nel sarcolemma che svolge un ruolo protettivo durante la contrazione muscolare. Le mutazioni missenso nel gene SGCA, che causano l’α-sarcoglicanopatia, nota anche come LGMD2D/R3, portano alla formazione di forme di α-SG difettose nel ripiegamento, che vengono eliminate dal sistema di controllo di qualità cellulare.
Recentemente, abbiamo dimostrato come una piccola molecola chiamata C17, inizialmente identificata come correttore del CFTR, possa essere riutilizzata per migliorare il fenotipo distrofico di un modello murino di α-sarcoglicanopatia. In questo studio abbiamo esaminato il profilo farmacologico del C17 effettuando studi ADME (assorbimento, distribuzione, metabolismo ed eliminazione).
I nostri dati mostrano che il C17 si distribuisce bene negli organi bersaglio rilevanti, come il cuore e il muscolo scheletrico, e viene probabilmente metabolizzato nell’intestino tenue in derivati idrofili e idrofobici. L’eliminazione avviene attraverso le feci (C17 non modificato e modificato) e le urine (forme modificate). È interessante notare che abbiamo rilevato una quantità misurabile di C17 nei muscoli trattati 48 ore dopo una singola somministrazione parenterale acuta. Questo ha portato alla definizione di un regime di trattamento cronico con una frequenza di dosaggio ridotta.
Il risultato è stato il recupero della forza muscolare, grazie al salvataggio del complesso delle SG, pur contenendo una subunità mutata, a livello del sarcolemma. Possiamo quindi concludere che il correttore del CFTR C17 presenta un profilo farmacologico adeguato e un grande potenziale per diventare una valida opzione terapeutica per la LGMD2D/R3 e per altre forme di distrofia muscolare causate da proteine con difetti di ripiegamento ma potenzialmente funzionali.